



米国FDA登録受託製造業者向け空ハードカプセル調達チェックリスト
クイックナビゲーション: 適切なカプセル供給業者を選ぶことが重要な理由|規制基準|カプセルタイプの選択|技術仕様|サプライヤーの資格認定|品質と文書化|コストとサプライチェーン|よくある質問
このチェックリストの対象者: このガイドは、米国FDA登録の医薬品受託製造機関(CMO)において、固形経口剤用空カプセルのサプライヤーの適格性評価または再適格性評価を行う調達マネージャー、品質保証責任者、サプライチェーンディレクターを対象としています。ゼラチンカプセル、HPMCカプセル、プルランカプセルのいずれを調達する場合でも、ここで説明する原則は3種類の材料すべてに適用されます。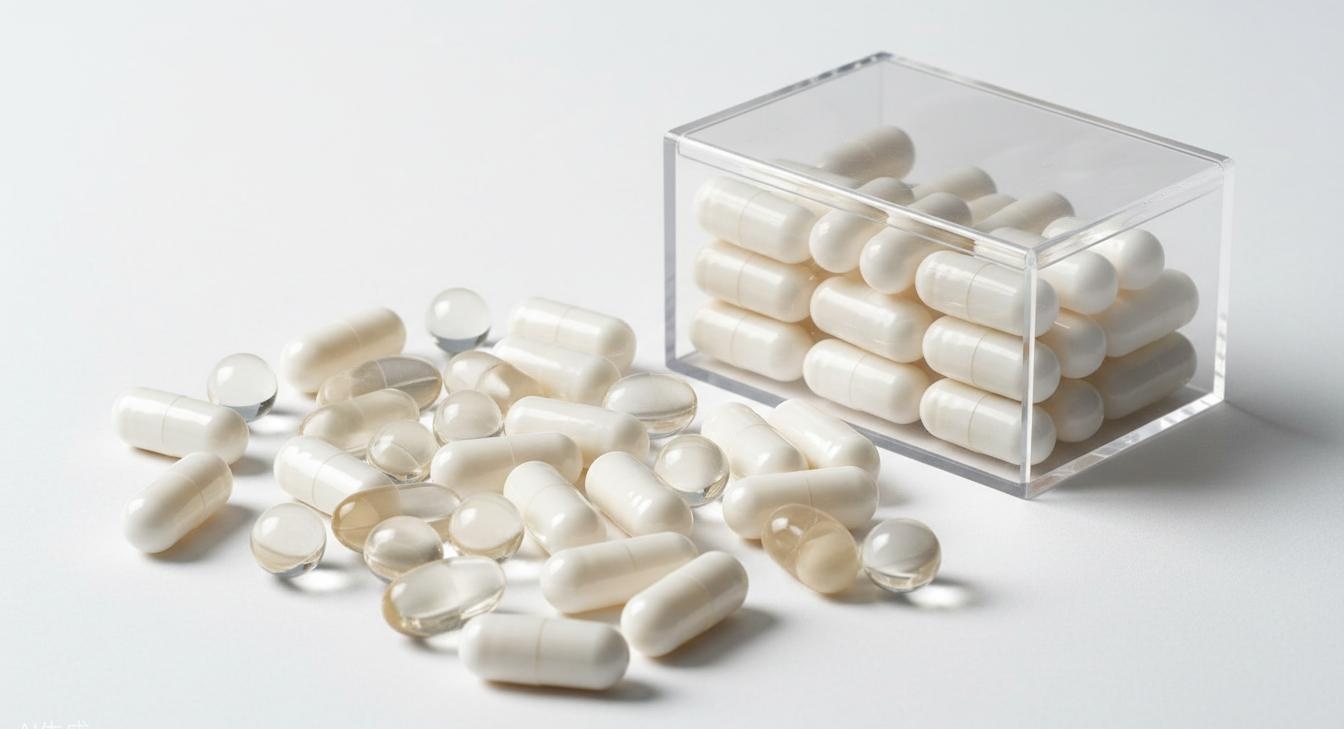
1. 適切なカプセル供給業者を選ぶことがなぜ重要なのか
米国FDAに登録された受託製造事業を運営している場合、購入するカプセルは単なる包装部品ではありません。それは医薬品の構成要素です。FDAは、空の硬カプセルを重要な医薬品添加物として扱っています。なぜなら、カプセルは医薬品の生物学的利用能、安定性、および患者の安全性に直接影響を与えるからです。調達に関する不適切な判断は、金銭的な損失にとどまらず、Form483の指摘事項、自主回収、あるいは最悪の場合、医薬品添加物の管理不備を指摘する警告書の発行につながる可能性があります。
私は10年以上にわたり、北米、ヨーロッパ、東南アジアの受託製造業者と仕事をしてきましたが、最もよくある調達上の失敗は、カプセルの調達を規制上の適格性評価ではなく、単なる商品購入の決定として扱っていることです。適格なサプライヤーと無作為に選ばれたサプライヤーの違いは歴然としています。適格なサプライヤーは、FDAにタイプIII医薬品マスターファイル(DMF)を登録し、cGMP(医薬品製造管理基準)に準拠した条件下で操業し、品質保証チームが実際に監査できるバッチごとの分析証明書(CoA)を提供します。一方、無作為に選ばれたサプライヤーは、試作バッチでは問題なく機能するカプセルを販売しますが、登録時の安定性試験や商業規模での生産では深刻な問題が発生する可能性があります。
このチェックリストは、カプセル供給業者を評価するための、構造化され、現場で検証済みの枠組みを提供するように設計されています。初めて供給業者の資格認定を行う場合でも、規制当局の監査結果を受けて既存の供給業者を再認定する場合でも、このチェックリストは役立ちます。発注書を発行する前に、各項目を順に確認してください。
2. 規制基準:FDAの要件、DMFのステータス、およびcGMPへの準拠
2.1 FDA登録およびDMF要件
発注前に、契約製造業者の規制担当チームは、カプセル供給業者がFDAに有効なタイプIII医薬品マスターファイル(DMF)を保有していることを確認する必要があります。タイプIII DMFは、カプセル材料の化学、製造、および品質管理(CMC)データを網羅しており、FDAが機密性の高い供給業者データを貴社に直接開示することなく、賦形剤を評価するための仕組みです。
具体的には、以下の点を確認してください。
- DMF番号とステータス: DMFがFDAが公開しているDMFリストに「有効」として記載されていることを確認してください。取り下げられた、または無効と判断されたDMFは、委託製造業者のNDAまたはANDA申請において参照することはできません。
- 委任状(LOA): 供給業者は、契約製造業者が規制当局への提出書類においてDMFを参照することを許可する承認書(LOA)を提供する必要があります。LOAがない場合、契約製造業者はDMFデータを法的に信頼することはできません。
- DMF年次アップデート: DMFが過去12か月以内に更新されているか確認してください。FDAはDMF保有者に対し、年次報告書の提出を求めています。古いDMFは、規制遵守が不十分であることを示す危険信号です。
- FDA施設登録: 製造施設は、食品安全近代化法(FSMA)に基づき、FDA(米国食品医薬品局)に登録されている必要があります。FDAの施設識別番号(FEI番号)を取得し、FDAのオンライン登録簿と照合して確認してください。
2.2 cGMP準拠文書
FDAは、医薬品添加剤メーカーが適切なcGMP要件を遵守することを期待しています。空の硬カプセルに関しては、関連する枠組みには以下が含まれます。
- ISO 15378:2017: 医薬品の一次包装材料製造業者向けの主要なGMP基準。これは、製薬業界に供給するカプセル製造業者にとって、譲ることのできない基本基準である。
- 21 CFR パート 211(サブパート B から I): 関連する細則には、成分の同一性および強度試験(211.84)、成分および医薬品容器と蓋の管理(211.94)、製造および工程管理(211.100)が含まれる。
- ICH Q7 医薬品製造管理基準(GMP)ガイダンス: Q7の原則は主に医薬品有効成分(API)に関するものですが、カプセルなどの重要な添加剤にもますます適用されるようになっています。
サプライヤーの最新のGMP監査報告書のコピーを請求してください。請求から30日以内に提出できない場合は、それ自体が資格不適格となります。信頼できるサプライヤーであれば、内部監査報告書だけでなく、NSFインターナショナル、SGS、ビューローベリタスなどの第三者機関による監査報告書も提出しているはずです。
3. カプセルタイプの選択:ゼラチン、HPMC、プルラン
適切なカプセル材料の選択は、調達プロセスにおける最初にして最も重要な決定事項です。主要な3種類のカプセルはそれぞれ、米国FDA登録の受託製造業者にとって、規制面、技術面、商業面で異なる影響を及ぼします。
3.1 ゼラチンカプセル
ゼラチンカプセルは、世界で最も広く使用されているカプセルタイプであり、医薬品業界における空の硬カプセル使用量の約75~80%を占めていると推定されています。ゼラチンカプセルは、牛皮、豚皮、または魚由来のコラーゲンから製造されます。米国FDA登録製造業者にとって、動物由来の原料は非常に重要です。
- BSE/TSE準拠: 供給者は、欧州医薬品品質局(EDQM)発行の適合証明書(CEP)または同等の文書を提出し、ゼラチンが伝達性海綿状脳症(TSE)のリスクがないことを確認しなければなりません。TSEリスクに関する規制上のガイダンスについては、以下を参照してください。 WHOのTSEリスク評価に関するガイドライン。
- 動物由来成分に関する開示: 委託製造業者は、規制当局への提出書類において、カプセルの動物由来を開示する義務があります。一部の市場(中東、東南アジア)では、牛由来ゼラチンにはハラール認証が必要です。
- ゼラチンのグレード: 医薬品グレードのゼラチンは、USP規格661未満またはそれ以上の規格を満たさなければなりません。食品グレードまたは工業グレードのゼラチンは、医薬品のカプセル化には適していません。
3.2 HPMC(ヒドロキシプロピルメチルセルロース)カプセル
HPMCカプセル 植物由来であり、ベジタリアンやビーガン向けの製品、およびゼラチン架橋が安定性の問題となる製品において、好ましい代替品となっています。世界のHPMCカプセル市場は、2020年以降、植物由来の賦形剤を指定する栄養補助食品契約の拡大を主な要因として、年間約7~9%の成長を遂げています。
米国FDA登録製造業者にとって、HPMCカプセルには特有の技術的考慮事項があります。それは、吸湿速度がゼラチンとは異なる点です。HPMCカプセルは通常、平衡状態での水分含有量が低いため、吸湿性の高い薬剤製剤には有利ですが、ゼラチンから切り替える場合は、溶解性および崩壊性プロファイルの再検証が必要です。製剤チームは、HPMCを市販製品に使用する前に、ブリッジング試験を実施する必要があります。
- USP 661未満 661以上 準拠: HPMCカプセルは、ゼラチンカプセルと同様に、USP 661未満または661を超える試験要件を満たす必要があり、一部の用途では容器閉鎖完全性試験(CCIT)も含まれます。
- 非遺伝子組み換え認証: 欧州または北米の栄養補助食品市場向けに製品を製造委託する場合、非遺伝子組み換え(Non-GMO)プロジェクトの認証が必要となる場合があります。供給業者に原材料に関する声明書を請求してください。
- 着色料および添加物に関する開示: HPMCカプセルは、ゼラチンとは異なる着色システムを使用しています。すべての添加物が供給業者のDMFに記載され、CMOの規制当局への提出書類に含まれていることを確認してください。
3.3 プルランカプセル
プルランカプセル プルランカプセルは、タピオカデンプンをアウレオバシジウム・プルランス菌で発酵させて製造される、医薬品グレードの空カプセル市場における最新の製品です。プルランは、天然由来のグルテンフリーでビーガン対応の多糖類であり、優れた皮膜形成特性を有しています。米国FDA登録メーカーにとって、プルランカプセルは特に以下のような用途に適しています。
- ゼラチンとHPMCの両方よりも優れた酸素バリア特性 ― 水分や酸素に敏感なAPIにとって重要
- 動物由来の病原体(TSE/BSE、ウイルス汚染)に関する懸念はありません。
- 透明なフィルムなので、充填物の内容物を目視で確認できる。
- 低水分平衡のため、吸湿性製剤との優れた適合性
プルランカプセルは現在、同等のゼラチンカプセルに比べて約30~50%割高な価格設定となっており、その使用は高付加価値製剤に限られています。しかし、治験薬供給市場や高効力医薬品を取り扱う受託製造業者にとっては、その技術的な性能上の利点が価格差を正当化することが多いのです。
4. 技術仕様チェックリスト
発注書を発行する前に、貴社の品質保証チームと配合チームは、これらの技術仕様書を承認する必要があります。各パラメータは供給業者の仕様書に記載され、各出荷時に添付されるバッチ固有の分析証明書(CoA)と照合して検証されなければなりません。
| パラメータ | 試験方法 | 受入基準 | 分析証明書(CoA)は必要ですか? |
|---|---|---|---|
| カプセルサイズ | 校正済みゲージ/マイクロメーター | USP基準479未満~479以上(サイズ0~5) | はい |
| キャップと本体のロック強度 | USP 1174未満 分離力以上 | 20N以上(標準値) | はい |
| 崩壊時間 | USP 701未満、37℃の0.1N HCl中 | 10分以下(空欄) | はい |
| 解散 | USP 711未満 711以上 装置1(バスケット)、50rpm | 30分以内に75%以上溶解(未記入) | はい |
| 水分含有量(LOD) | USP 731未満 乾燥減量以上 | ゼラチン:13%以下、HPMC:7%以下、プルラン:6%以下 | はい |
| 脆性 | USP 1216未満 1216以上 | 体重減少が1%以下 | はい |
| 微生物限度(TVMC) | USP 61未満 61以上 | TVMCが10⁶ CFU/g以下。大腸菌:検出されず。黄色ブドウ球菌:検出されず。 | はい |
| 重金属 | USP 233未満 ICP-OESより大きい | 鉛5ppm以下、ヒ素2ppm以下、カドミウム1ppm以下、水銀1ppm以下 | はい |
| 外観 | 目視検査 | ひび割れ、へこみ、変形なし。色ムラなし。 | はい |
充填量とサイズの選択に関する注意事項: 適切なカプセルサイズは、充填製剤の嵩密度と投与量に基づいて決定され、推測に基づいて決定されるべきではありません。標準的なカプセル充填量は、約0.13 mL(サイズ5)から1.37 mL(サイズ000)の範囲です。製剤チームは、以下の式を使用する必要があります。最小カプセル容積 = (投与量重量 / かさ密度) × 1.2 (1.2の係数は、キャップを適切に装着するための20%のヘッドスペースを提供します)。カプセルのサイズが小さすぎると、過剰充填となり、規制上の内容均一性試験(USP 905未満または905以上)に不合格となります。
5. サプライヤー資格チェックリスト
このセクションは、正式な仕入先資格記録として使用してください。各項目は文書化し、FDAの査察に備えるため、仕入先管理ファイルに保管する必要があります。
- ベンダーアンケート: 製造施設、品質管理システム、規制遵守状況、変更管理手順などを網羅した、サプライヤーの標準ベンダー質問票に記入してください。15営業日以内に回答を求めてください。
- 現地監査または第三者監査報告書: 初期資格審査として、カプセル製造施設の現地GMP監査を実施してください。現地訪問が困難な場合は、認定機関による第三者監査報告書を受け入れてください。監査範囲は、原材料の受入管理、製造工程管理、工程内品質試験、完成品出荷試験、環境モニタリング、および変更管理を網羅する必要があります。
- 規制履歴レビュー: FDAの警告書データベースと輸入警告を検索して、供給業者に対する規制遵守措置を特定します。カプセルの輸入警告の履歴は、不適格条件となります。 医薬品添加物に関するFDAのコンプライアンスガイダンス これらの措置に用いられる規制枠組みを提供する。
- 金融安定性評価: 過去2年間の監査済み財務諸表または銀行からの照会状を要求してください。供給契約の途中で倒産するサプライヤーは、製品の継続性および規制上の義務に重大なリスクをもたらします。
- 変更管理ポリシー: サプライヤーから変更管理に関する書面を入手してください。製造拠点の移転、原材料サプライヤーの変更、仕様の厳格化、カプセルサイズの廃止など、重要な変更が発生した場合にサプライヤーがどのように通知するかを事前に把握しておく必要があります。正式な変更管理手順を持たないサプライヤーは、重大な規制リスクとなります。
- トレーサビリティシステム: 供給業者が、原材料のロット(例:特定の動物加工施設からのゼラチンロット)から出荷される完成カプセルのロットまで、完全なトレーサビリティを維持していることを確認してください。トレーサビリティに関する文書は、規制当局からの問い合わせ後48時間以内に入手可能でなければなりません。
- 生産能力とリードタイムの評価: サプライヤーの年間生産能力と、貴社の予測生産量を比較してください。市販製品の場合、最低でも90日分の需要をカバーできる在庫を確保しておく必要があります。特注のカプセルカラーやサイズの納期は、通常8~16週間です。
- 顧客からの推薦状: 製薬業界で、当該サプライヤーを少なくとも12ヶ月間利用している顧客を2~3社紹介してもらいましょう。具体的には、品質に関する苦情への対応、分析証明書(CoA)の正確性と完全性、納期遵守率、そして品質不良が記録された場合の対応について質問してください。
6. 品質保証、文書化、および継続的なモニタリング
サプライヤーの資格認定は一度きりのイベントではなく、継続的なプロセスです。FDAは、貴社の品質管理部門が、カプセルサプライヤーを含むすべての重要サプライヤーを継続的に監視することを期待しています。
6.1 受入品質管理(IQC)試験
カプセルが出荷されるたびに、貴社の品質管理ラボは最低限以下の手順を実施する必要があります。
- カプセル100個を目視検査し、外観上の欠陥(ひび割れ、変形、色むら)がないか確認する。
- USPによる重量変動試験:2091未満、2091以上(20カプセル、個装重量)
- 無作為に抽出した6カプセルの崩壊性検証
- 承認済み仕様書に対するCoA(分析証明書)の検証
- 製品に指定されている場合は、容器の密閉性試験(CCIT)を実施してください。
6.2 定期的な仕入先監査
実績があり、法令遵守しているサプライヤーについては、2年ごとに正式な再資格審査監査を実施してください。新規サプライヤーまたは監査で指摘事項があったサプライヤーについては、年次監査を実施してください。すべての監査結果、是正措置要求(CAR)、およびサプライヤーの回答を文書化してください。 FDAによる医薬品品質管理研究所の査察に関するガイド 検査官がサプライヤー管理プログラムをどのように評価するかについて、より詳細な情報を提供する。
6.3 苦情処理および逸脱管理
カプセル関連の苦情を管理するための文書化された手順を確立してください。カプセルに関する品質上の苦情(包装中にロック強度が一定せずキャップが分離する、安定性試験サンプルで崩壊不良が発生するなど)が発生した場合は、品質システム内で正式な調査を実施し、カプセル製造業者にサプライヤー是正措置要求(SCAR)を発行する必要があります。サプライヤーサービスレベル契約(SLA)には、最大対応時間を明記してください。緊急の苦情(製品回収の脅威など)の場合は24時間以内、標準的な是正措置計画の場合は10営業日以内とします。
7.コスト要因、価格設定モデル、およびサプライチェーンリスク
空のハードカプセルの価格は、調達担当者が供給契約を交渉する前に理解しておくべき複数の要因によって左右されます。ゼラチンカプセルの価格は主に原材料であるコラーゲンの価格によって決まり、これは牛市場の状況によって変動します。2023年から2024年にかけて、医薬品グレードの牛由来ゼラチンの価格は、供給元、認証レベル、注文量によって異なりますが、1キログラムあたり約6~12米ドルでした。
HPMCカプセルの価格はセルロースエーテル原料コストによって左右されますが、これは牛由来市場ほど変動は大きくないものの、特殊化学品サプライチェーンの逼迫により価格上昇圧力が高まっています。プルランカプセルの価格は、発酵ベースの製造プロセスと世界的な生産能力の低さから、依然として最も高くなっています。
交渉すべき主要な商取引条件:
- ボリュームコミットメントティア: ほとんどのカプセル供給業者は、年間注文量に応じた段階的な価格設定を行っています。最低注文数量(MOQ)を設定した12ヶ月間のローリング予測を行うことで、通常は最良の価格を引き出すことができます。需要変動に対応するため、注文量については±20%の柔軟性を持たせるよう交渉しましょう。
- 価格調整条項: 複数年契約の場合は、公開されている商品指数に連動した原材料価格上昇条項を含めるべきです。これがないと、ゼラチン価格の急騰により、18か月以内に供給契約が商業的に成り立たなくなる可能性があります。
- 二元供給戦略: 重要な商業製品については、承認済みのカプセル供給業者を2社選定してください。重要な添加剤を単一供給元にすることは、サプライチェーンにおける重大なリスクであり、品質管理および業務管理部門はリスク登録簿に正式に記載する必要があります。FDAは、単一供給元添加剤のリスクに関する具体的なガイダンスを公表しています。 サプライチェーンの完全性に関する業界向けガイダンス。
- 支払い条件: 医薬品添加剤業界における標準的な支払条件は、請求書発行日から30日以内(Net 30)で、IQC(内部品質管理)による承認が得られた場合に限ります。監査を受けていないサプライヤーへの前払いは避けてください。これは、財務リスクと偽造リスクの両方を生み出すことになります。
- 知的財産権と規制上の所有権: 供給契約書において、供給業者が貴社が提供する規制当局への提出書類や文書の所有権を主張しない旨を明記してください。一部の供給業者は、資格認定プロセス中に提出された製剤データに関して知的財産権を主張しようと試みています。この点については、契約書に明確に記載する必要があります。
8. 購入前最終注文チェックリスト
発注書を発行する前に、品質保証マネージャーとサプライチェーンマネージャーと共に、この最終チェックリストを確認してください。すべての項目について、文書化された回答(はい、いいえ、または該当なし)と、その理由を明記する必要があります。
- タイプIII DMFは有効で、LOAは受領され、登録されていますか?
- ISO 15378:2017 GMP認証は有効であり、発注日から12ヶ月以内に期限切れにならないか?
- FDA施設登録確認済み(FEI番号確認済み)?
- 第三者機関によるGMP監査報告書を受領し、内容を確認しましたが、重大な指摘事項は見つかりませんでしたか?
- カプセル仕様書は品質保証部門によってレビューおよび承認されましたか?
- カプセルタイプの選択(ゼラチン/HPMC/プルラン)は製剤担当者によって確認済みですか?
- カプセルサイズは、充填密度と投与量重量に基づく製剤によって確認されていますか?
- 最初の論文/パイロットバッチ試験が完了し、結果がレビューされましたか?
- サンプルCoAを受け取り、承認された仕様と照合して検証しましたか?
- ハラール/コーシャ/非遺伝子組み換えの証明書は取得済みで、保管されていますか(製品表示で義務付けられている場合)?
- ゼラチンカプセルに関して、BSE/TSE CEPまたは同等の文書を受領し、提出しましたか?
- 変更管理通知手順について、サプライヤーと確認し合意しましたか?
- トレーサビリティシステムは文書化され、検証済みですか?
- サプライヤーのSLAは確認され、署名済みか?苦情、逸脱、是正措置は?
- 商取引条件:価格、納期、最小発注数量、支払い条件は確定しましたか?
- 二重リスクは経営陣によって正式に評価され、承認されているか?
よくある質問
米国FDAに登録されている受託製造業者に承認されているカプセルの種類は何ですか?
ゼラチン、HPMC(植物由来)、プルランのカプセルは、いずれも米国FDA登録の受託製造業者にとって使用可能です。ゼラチンカプセルは、USP規格に準拠した牛または豚由来の原料が必要です。HPMCカプセルは、USP規格661未満または661を超える要件を満たす必要があります。プルランカプセルはベジタリアン認証を取得しており、臨床製剤において指定されるケースが増えています。これら3種類のカプセルはすべて、FDAに医薬品マスターファイル(DMF)を提出する必要があります。
医薬品マスターファイル(DMF)とは何ですか?また、カプセル剤の調達において、なぜDMFが重要なのでしょうか?
医薬品マスターファイル(DMF)は、医薬品添加剤の製造工程、設備、管理、および仕様に関するデータを含む、FDAへの機密提出書類です。タイプIII DMFは空のハードカプセルの標準であり、委託製造業者は新薬承認申請(NDA)または簡易新薬承認申請(ANDA)でこれを参照するために、書面によるアクセス権を持っている必要があります。
カプセル原料の調達において、ハラール認証およびコーシャ認証を確認するにはどうすればよいですか?
認定機関から発行されたハラール認証書原本を入手してください。認証書が、購入する特定の製造ラインとロット番号を対象としていることを確認してください。ゼラチンカプセルの場合は、動物の原料種と屠殺方法がハラール要件を満たしていることを確認してください。すべての認証書のコピーを保管し、発注書の更新時に有効期限を確認してください。
空のハードカプセルの標準的なサイズ範囲はどれくらいですか?
空の硬カプセルは、000(最大、充填容量約1.37mL)から5(最小、充填容量約0.13mL)までの標準サイズで製造されています。固形経口剤製剤で最も一般的なサイズは、サイズ0、サイズ1、およびサイズ2です。委託製造業者の製剤チームは、投与量、充填材の嵩密度、および目標とする溶解プロファイルに基づいてカプセルサイズを指定する必要があります。
カプセル型分析証明書(CoA)には、どのような品質試験を記載すべきでしょうか?
空のハードカプセルの適合分析証明書には、外観と色、寸法、ロック強度(分離力)、脆性、37℃の模擬胃液中での崩壊時間、水分含有量(乾燥減量)、USP 711に基づく溶解試験、USP 61および62に基づく微生物限度、USP 233に基づく重金属、および粒度分布が記載されている必要があります。出荷ごとにバッチ固有の分析証明書を請求してください。
GMP(医薬品製造管理基準)への準拠は、カプセル供給業者の資格認定においてどのように考慮されるのでしょうか?
カプセル製造業者のGMP(医薬品製造管理基準)遵守は、21 CFR Part 211および21 CFR Part 110によって規定されています。カプセルを調達する受託製造業者は、ISO 9001:2015品質マネジメントシステム、医薬品包装材料に関するISO 15378 GMP、定期的な内部監査および第三者監査、文書化された変更管理手順、環境モニタリングプログラム、および原材料から完成カプセルバッチまでのトレーサビリティを実証する必要があります。